En el expediente hay 15 personas procesadas. Entre ellas figuran la ex titular de la Administración Nacional de Medicamentos, Alimentos y Tecnología Médica (ANMAT), Nélida Agustina Bisio, y la ex directora del Instituto Nacional de Medicamentos (INAME), Gabriela Mantecón Fumadó.
La norma propone crear un módulo informático interoperable con el Sistema Nacional de Trazabilidad de Medicamentos, bajo la órbita de la ANMAT. El objetivo es registrar en tiempo real cada fase del recorrido de los Medicamentos de Alto Riesgo (MAR). La categoría comprende los productos farmacéuticos destinados a ser administrados por vías parenterales —intravenosa, intraarterial, intramuscular o intratecal— o que actúan sobre el sistema nervioso central, como el propofol.
El dictamen definitivo suma una fundamentación técnica que no estaba en la propuesta original y explica por qué se regulan específicamente los medicamentos administrados por vías parenterales. El artículo 2 establece que la clasificación no depende solo del índice terapéutico de la droga: también considera la vía de infusión y la omisión de las barreras fisiológicas de defensa del organismo. Entre ellas están el tracto gastrointestinal, la acidez del estómago y el filtrado hepático; en la administración intratecal, también la barrera hematoencefálica.
El fundamento médico es que, al ingresar directamente en la sangre o en el sistema nervioso, estos fármacos evitan mecanismos naturales que filtran sustancias contaminadas. Por eso, cualquier adulteración puede resultar mucho más peligrosa.
En el plano legal, el argumento central es que la Ley 26.906, que regula la trazabilidad de medicamentos en la Argentina, abarca el circuito comercial —producción, distribución y expendio—, pero no la administración clínica ni las alertas automáticas ante eventos adversos detectados durante la atención. Además, el sistema de farmacovigilancia actual depende de reportes voluntarios, una limitación estructural para prevenir problemas o intervenir de manera temprana, según los fundamentos del proyecto.
La iniciativa se plantea como un complemento de las normas vigentes, no como una regulación superpuesta. Busca añadir una instancia de trazabilidad clínica en tiempo real que conecte a los efectores de salud con las autoridades sanitarias.
El Anexo I del dictamen incorpora un método para evitar que cualquier evento adverso genere alertas sin sustento. Para eso, establece tres niveles de imputación —baja, intermedia y alta— definidos a partir de criterios objetivos: relación temporal, exposición, casos asociados, agente etiológico e integridad del producto. La imputación preliminar apunta a activar alertas sanitarias oportunas, sin sustituir la investigación epidemiológica y farmacéutica posterior. El mecanismo procura combinar rapidez y rigor técnico.
La trazabilidad prevista no se limita al medicamento terminado: incluye también los Ingredientes Farmacéuticos Activos (IFA) empleados en su elaboración. El sistema deberá permitir reconstruir, hacia atrás y hacia adelante, el recorrido íntegro de esos insumos, desde su origen hasta su incorporación al fármaco. Deberá abarcar su recepción, almacenamiento, fraccionamiento, transformación y mezcla.
Cada lote de un medicamento de alto riesgo tendrá que contar con un identificador único que permita seguirlo dentro del módulo. Los titulares de la autorización de comercialización serán responsables de asignarlo, de acuerdo con las pautas técnicas que establezca la autoridad de aplicación. Laboratorios, droguerías, distribuidoras e instituciones de salud deberán registrar todas las operaciones relacionadas con la importación, producción, elaboración, almacenamiento, distribución, comercialización, dispensa clínica y administración asistencial de estas sustancias.
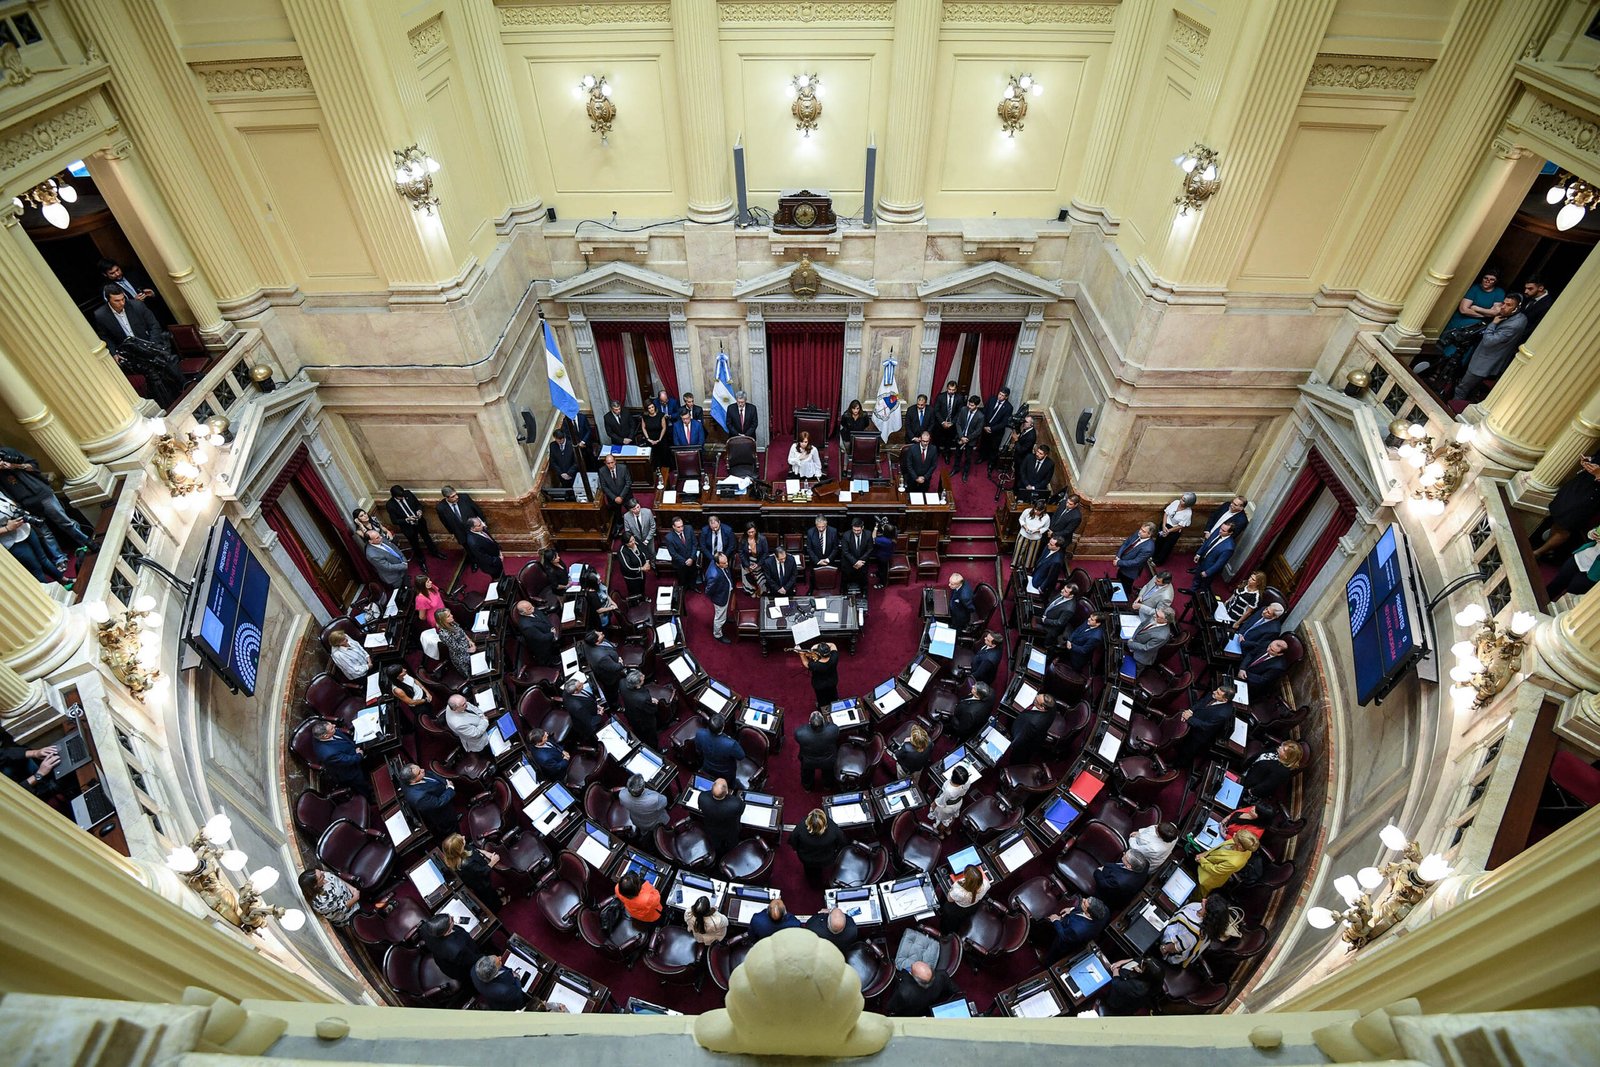
Cuando un establecimiento de salud administre un medicamento de alto riesgo, la aplicación deberá quedar asociada al identificador único del paciente. También se registrarán el medicamento, el número de lote y la unidad mínima de trazabilidad correspondiente. La información se incorporará al módulo central, de modo que sea posible reconstruir en cualquier momento la cadena entre el fármaco administrado, su origen y la persona que lo recibió. El proyecto cuenta con consenso para su aprobación en el Senado.
Si hay una sospecha fundada de adulteración, desvío o contaminación de un lote, la norma permite inmovilizar de inmediato y de forma preventiva las unidades afectadas, y comunicarlo sin demora a la autoridad sanitaria de la jurisdicción. Cuando los hechos sugieran la comisión de un delito o un desvío hacia circuitos ilícitos, deberá intervenir la Justicia y, si corresponde, las fuerzas de seguridad.
La propuesta establece un protocolo para clasificar los eventos adversos que podrían estar relacionados con la contaminación de un medicamento. La evaluación inicial deberá considerar cuánto tiempo transcurrió entre la administración del fármaco y la aparición del cuadro clínico, si otros pacientes que recibieron el mismo lote presentan síntomas similares, si se identificó el agente causante y si se observan alteraciones en el producto o su envase.
Con base en ese análisis, cada caso recibirá un nivel de imputación bajo, intermedio o alto. Los eventos clasificados como intermedios o altos deberán notificarse dentro de las 24 horas, en simultáneo, al Ministerio de Salud de la Nación, a la autoridad sanitaria jurisdiccional y a la ANMAT. La notificación deberá incluir la investigación preliminar que sustente la sospecha.
Una vez recibida la comunicación, la autoridad de aplicación tendrá un máximo de seis horas para activar el Sistema de Alerta Sanitaria Inmediata. Como medida preventiva, la activación restringirá el uso e inmovilizará en todo el país el lote o los lotes señalados. Los productos deberán permanecer identificados y separados de las existencias disponibles hasta que la investigación determine las medidas definitivas.
El titular del registro del medicamento será responsable de su retiro definitivo del mercado. Deberá hacerlo mediante sus propios registros de distribución y trazabilidad, incluso si el establecimiento está suspendido o inhabilitado. Si cesó sus actividades o no puede cumplir la medida, la autoridad administrativa deberá presentar una denuncia ante la Justicia.
El incumplimiento de las obligaciones de trazabilidad podrá recibir sanciones que van desde advertencias formales hasta multas de entre 30 y 1.600 unidades fijas. El cálculo se hará según el valor establecido por el artículo 45 de la Ley 23.737, de estupefacientes. Al 29 de octubre, para las infracciones consideradas graves —como omitir o falsificar datos de trazabilidad, o desobedecer una orden de inmovilización— la multa no podrá ser inferior a 150 unidades fijas, equivalentes a $192.000.000.
El régimen contempla además la suspensión temporal de operaciones comerciales, la inhabilitación para usar o dispensar un medicamento determinado, la clausura temporal o definitiva del establecimiento, la revocación de la habilitación sanitaria y el decomiso de los productos involucrados. Si durante las actuaciones se detectan hechos que podrían constituir delitos, la autoridad de aplicación deberá comunicarlos de inmediato a la Justicia.
El sistema se financiará con recursos propios de la ANMAT, incluidos los provenientes de aranceles y servicios, y con lo recaudado por las multas previstas en la nueva ley. El Poder Ejecutivo tendrá 120 días desde la promulgación para reglamentarla. Además, contará con un plazo adicional de hasta 180 días para asegurar la interoperabilidad tecnológica y coordinar con las provincias, invitadas a adherir al sistema en las materias correspondientes a sus competencias sanitarias locales.